
Dans cet article Dans cet article
- Maladie de Charcot, causes : ce que la recherche établit en 2026
- Formes génétiques de la SLA : les gènes impliqués
- Facteurs de risque environnementaux étudiés dans la maladie de Charcot
- Comment les motoneurones dégénèrent : les mécanismes biologiques
- Charcot, Charcot-Marie-Tooth et sclérose en plaques : des causes très différentes
- Des causes de la SLA aux traitements : ce que la recherche change
- Idées reçues sur l’origine de la maladie de Charcot
- Test génétique et SLA : quand en parler au neurologue
Dans environ 90 % des cas, la maladie de Charcot (sclérose latérale amyotrophique, ou SLA) n’a pas de cause identifiée : on parle de forme sporadique. Les 10 % restants sont des formes familiales, liées à une mutation génétique transmissible, principalement sur les gènes C9orf72, SOD1, TARDBP ou FUS. Entre les deux, la recherche retient un modèle à plusieurs étapes : une susceptibilité génétique, l’âge et certaines expositions (tabac, pesticides, métaux lourds) s’additionneraient jusqu’à déclencher la dégénérescence des motoneurones. Aucun de ces facteurs, pris seul, ne suffit à provoquer la maladie.
Chercher les causes de la maladie de Charcot, c’est souvent chercher une explication après un diagnostic qui bouleverse tout. La réponse honnête tient en une phrase : la science connaît une partie des causes génétiques, comprend de mieux en mieux les mécanismes qui abîment les neurones moteurs, mais ne sait pas encore pourquoi une personne sans antécédent familial développe la maladie plutôt qu’une autre. Ce guide fait le point, à jour en novembre 2026, sur ce qui est établi, ce qui reste discuté et ce qui relève de l’idée reçue. Il distingue aussi la SLA de deux maladies avec lesquelles elle est souvent confondue : la maladie de Charcot-Marie-Tooth et la sclérose en plaques.
Maladie de Charcot, causes : ce que la recherche établit en 2026
La SLA touche les motoneurones, ces cellules nerveuses qui transmettent l’ordre de mouvement du cerveau vers les muscles. Elle atteint à la fois les motoneurones dits centraux, situés dans le cortex cérébral, et les motoneurones périphériques, logés dans le tronc cérébral et la moelle épinière. Quand ces cellules disparaissent progressivement, les muscles ne reçoivent plus de commande : faiblesse, crampes, fasciculations (petites contractions visibles sous la peau), puis difficultés à marcher, parler, avaler et respirer.
Sur l’origine de cette dégénérescence, les équipes de recherche s’accordent aujourd’hui sur trois constats :
- La maladie est multifactorielle. Le modèle le plus cité décrit une succession d’étapes, en moyenne six, qu’une personne franchirait au fil de sa vie. Une mutation génétique peut correspondre à plusieurs de ces étapes à elle seule, ce qui explique un début plus précoce dans les formes familiales.
- L’âge reste le premier facteur de risque. Les premiers symptômes surviennent le plus souvent entre 55 et 70 ans.
- Il n’existe pas de cause unique. Les mécanismes cellulaires en jeu sont multiples et varient d’un patient à l’autre, ce qui complique la mise au point d’un traitement universel.
En France, on estime qu’environ 6 000 à 8 000 personnes vivent avec une SLA, et qu’un nouveau diagnostic est posé chaque jour à plusieurs reprises. Ces chiffres, relativement stables, placent la maladie parmi les maladies rares au sens réglementaire.
Formes génétiques de la SLA : les gènes impliqués
On parle de forme familiale lorsque au moins deux personnes apparentées sont touchées. Dans ces familles, une mutation est retrouvée dans environ deux tiers des cas. Plus surprenant, certaines de ces mutations apparaissent aussi chez des patients sans aucun antécédent connu, parce qu’un parent porteur est décédé avant de déclarer la maladie, ou parce que la mutation ne s’exprime pas chez tous les porteurs (on parle de pénétrance incomplète).
| Gène | Part estimée des formes familiales | Particularités |
|---|---|---|
| C9orf72 | Environ 30 à 40 % | Mutation la plus fréquente en Europe. Peut aussi provoquer une démence frontotemporale, parfois dans la même famille. |
| SOD1 | Environ 15 à 20 % | Premier gène identifié, en 1993. Cible du tofersen, premier traitement génétique ciblé de la SLA. |
| TARDBP | Environ 4 à 5 % | Code la protéine TDP-43, retrouvée agrégée dans la quasi-totalité des cas de SLA, même non génétiques. |
| FUS | Environ 4 % | Associé à des formes parfois juvéniles, débutant avant 40 ans. |
Plus de trente autres gènes ont été associés à la maladie, chacun pour une très faible proportion de patients. La transmission est le plus souvent autosomique dominante : un parent porteur a, à chaque grossesse, un risque sur deux de transmettre la mutation. Transmettre la mutation ne signifie pas pour autant transmettre la maladie de façon certaine, en particulier pour C9orf72, dont la pénétrance varie selon l’âge.
Les découvertes se poursuivent. Une étude publiée au printemps 2025 par une équipe chinoise a mis en évidence une anomalie génétique perturbant la production d’énergie dans les cellules nerveuses, ce qui renforce la piste mitochondriale. Ces travaux, prometteurs, restent à confirmer par d’autres équipes avant de déboucher sur des applications pour les patients.
Facteurs de risque environnementaux étudiés dans la maladie de Charcot
Pour les formes sporadiques, l’environnement est examiné de près. Les résultats sont plus fragiles que pour la génétique : une association statistique observée dans une population ne prouve pas qu’un facteur cause la maladie chez une personne donnée. Voici l’état des connaissances, du plus solide au plus discuté.
Le tabagisme est le facteur environnemental le plus régulièrement associé à un risque accru, avec un effet qui semble proportionnel à la durée d’exposition. Le tabac abîme aussi la fonction respiratoire, déterminante dans l’évolution de la SLA. Le parallèle avec les maladies pulmonaires chroniques est parlant : notre dossier sur la BPCO et espérance de vie montre à quel point la capacité respiratoire pèse sur le pronostic.
Les pesticides et solvants font l’objet de nombreuses études, notamment chez les agriculteurs. Plusieurs méta-analyses retrouvent un surrisque modéré, sans qu’un produit précis ait été formellement incriminé.
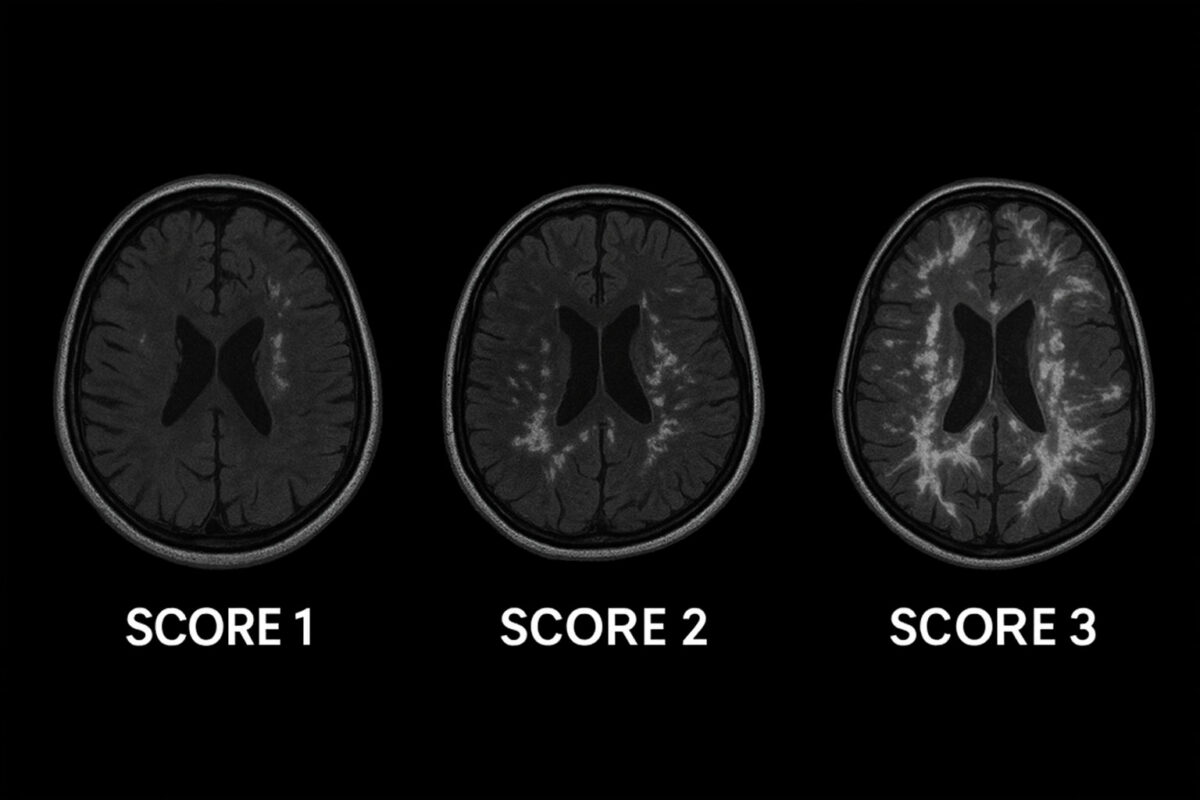
Santé Fazekas 3 et espérance de vie : ce que signifie ce score de leucopathie à l’IRM
Les métaux lourds, en particulier le plomb, et certaines expositions professionnelles (militaires, travailleurs de l’industrie) apparaissent dans plusieurs travaux, avec des résultats inégaux.
La BMAA, une neurotoxine produite par des cyanobactéries, a été étudiée après l’observation de foyers de SLA à Guam puis autour de certains plans d’eau, dont l’étang de Thau. La piste reste ouverte mais non démontrée.
L’activité physique intense et les traumatismes crâniens répétés sont évoqués depuis la médiatisation de cas chez des sportifs de haut niveau. Les données suggèrent que l’effort très intense pourrait jouer chez des personnes génétiquement prédisposées, sans que le sport ordinaire constitue un risque.
Comment les motoneurones dégénèrent : les mécanismes biologiques
Comprendre les causes de la SLA, c’est aussi comprendre ce qui se passe à l’intérieur des cellules. Plusieurs dysfonctionnements s’enchaînent et s’entretiennent mutuellement :
- Accumulation de protéines anormales : la protéine TDP-43, normalement présente dans le noyau de la cellule, s’agglutine dans le cytoplasme chez environ 97 % des patients. Ces agrégats perturbent le fonctionnement du neurone au lieu d’être éliminés.
- Excitotoxicité : un excès de glutamate, un messager chimique du système nerveux, surstimule les motoneurones jusqu’à les épuiser. C’est sur ce mécanisme qu’agit le riluzole.
- Stress oxydatif et défaillance des mitochondries, ces centrales énergétiques de la cellule.
- Troubles du transport le long de l’axone, le prolongement du neurone qui peut mesurer près d’un mètre.
- Neuro-inflammation : les cellules de soutien du système nerveux, comme la microglie et les astrocytes, finissent par aggraver les lésions au lieu de protéger les neurones.
Cette cascade explique pourquoi la maladie progresse d’une région du corps à l’autre et pourquoi les chercheurs testent des approches combinées plutôt qu’une molécule unique.
Charcot, Charcot-Marie-Tooth et sclérose en plaques : des causes très différentes
Le nom de Jean-Martin Charcot, neurologue de la Salpêtrière qui a décrit la SLA en 1869, est associé à plusieurs maladies. Cette homonymie entretient des confusions, jusque dans certains articles grand public qui présentent à tort la SLA comme une maladie auto-immune.
| Maladie de Charcot (SLA) | Maladie de Charcot-Marie-Tooth | Sclérose en plaques | |
|---|---|---|---|
| Nature | Maladie neurodégénérative des motoneurones | Neuropathie héréditaire des nerfs périphériques | Maladie inflammatoire auto-immune du système nerveux central |
| Cause principale | Inconnue dans 90 % des cas, génétique dans 10 % | Génétique, dans presque tous les cas (duplication du gène PMP22 pour la forme la plus courante) | Dérèglement du système immunitaire, sur un terrain génétique et environnemental |
| Âge de début | Le plus souvent après 55 ans | Enfance ou adolescence, en général | Le plus souvent entre 20 et 40 ans |
| Évolution | Progressive, souvent rapide | Lente, espérance de vie généralement normale | Par poussées ou progressive, très variable |
La maladie de Charcot-Marie-Tooth touche environ une personne sur 2 500. Elle se manifeste par une fonte des muscles des pieds et des jambes, des pieds creux et des troubles de la sensibilité. Ses causes sont connues, contrairement à celles de la SLA, mais aucun traitement ne la guérit à ce jour : la prise en charge repose sur la rééducation, l’appareillage et parfois la chirurgie orthopédique.
D’autres affections peuvent imiter les premiers signes d’une SLA, notamment une compression de la moelle épinière au niveau du cou liée à l’arthrose cervicale. Ce type d’atteinte, abordé dans notre article Uncodiscarthrose et travail, fait partie des diagnostics que le neurologue écarte par l’IRM et l’électromyogramme avant de conclure.
Des causes de la SLA aux traitements : ce que la recherche change
Le lien entre causes et traitements est direct : chaque mécanisme identifié devient une cible thérapeutique. Le riluzole, disponible depuis le milieu des années 1990, freine l’excitotoxicité et prolonge modestement la survie. Le tofersen, autorisé de façon conditionnelle en Europe en 2024, est le premier médicament conçu pour une cause génétique précise : il réduit la production de la protéine SOD1 anormale. Il ne concerne donc que les patients porteurs de cette mutation, soit une petite minorité.
D’autres pistes sont à l’essai : thérapies ciblant C9orf72, molécules protégeant les mitochondries, approches anti-inflammatoires. Aucune ne permet aujourd’hui de guérir. Les récits de rémissions spectaculaires circulent pourtant beaucoup, et il est utile de savoir les lire avec recul ; c’est l’objet de notre enquête « J’ai guéri de la maladie de Charcot », qui confronte ces témoignages aux données médicales.
En pratique, la prise en charge dans un centre SLA associe neurologue, kinésithérapeute, orthophoniste, diététicien, pneumologue et psychologue. Cette approche pluridisciplinaire améliore la qualité de vie et la durée de survie, indépendamment de la cause de la maladie.
Idées reçues sur l’origine de la maladie de Charcot
Certaines croyances alourdissent inutilement la culpabilité des patients ou l’inquiétude des proches. Les plus fréquentes méritent d’être corrigées :
Santé Peut-on vivre longtemps avec une cirrhose du foie ? Stades, survie et leviers
- « C’est une maladie auto-immune. » Non : cette description correspond à la sclérose en plaques. La SLA est neurodégénérative, même si l’inflammation participe à son aggravation.
- « Elle est contagieuse. » Aucune transmission entre personnes n’a jamais été observée. Les proches et soignants ne courent aucun risque.
- « Un choc ou un stress l’a provoquée. » Aucune étude n’a démontré qu’un événement psychologique cause la maladie. Un stress peut en revanche coïncider avec les premiers symptômes, ou les rendre plus visibles.
- « Les vaccins sont en cause. » Les données disponibles ne montrent aucun lien.
- « Si personne n’est malade dans ma famille, mes enfants ne risquent rien. » C’est vrai dans l’immense majorité des cas, mais une mutation peut exister sans antécédent connu. Seul un conseil génétique permet de répondre précisément.
Autre erreur fréquente : s’appuyer sur des contenus qui mélangent la SLA avec d’autres maladies neurodégénératives. Parkinson et la maladie à corps de Lewy partagent avec elle l’accumulation de protéines anormales, mais leurs symptômes et leur évolution diffèrent. Pour ceux qui accompagnent un proche, nos articles « Comment meurt-on de la maladie de Parkinson » et « Comment meurt-on de la maladie à corps de Lewy » détaillent ces trajectoires propres à chaque pathologie.
Test génétique et SLA : quand en parler au neurologue
En France, une analyse génétique est proposée en priorité lorsqu’il existe d’autres cas de SLA ou de démence frontotemporale dans la famille, ou quand la maladie débute tôt. Elle peut aussi être discutée dans une forme sporadique, d’autant que le résultat peut désormais ouvrir l’accès à un traitement ciblé ou à un essai clinique.
Pour les apparentés en bonne santé, le test présymptomatique obéit à un cadre strict : il se fait dans une consultation de génétique, après plusieurs entretiens et un temps de réflexion, avec un accompagnement psychologique. Personne n’est obligé de connaître son statut. Avant de se lancer, quelques questions aident à préparer l’échange avec l’équipe médicale :
- Qu’apporterait concrètement le résultat, pour moi et pour ma famille ?
- Comment informer mes proches si une mutation est retrouvée ?
- Un résultat positif change-t-il mes options de traitement ou d’essai clinique ?
Que la cause soit connue ou non, les centres de référence et de compétence SLA, répartis sur le territoire, restent l’interlocuteur à privilégier pour poser le diagnostic, orienter vers la génétique et organiser le suivi.
Quelle est la durée de vie quand on a la maladie de Charcot ?
La survie médiane se situe entre trois et cinq ans après les premiers symptômes, mais les écarts sont considérables. Environ 10 % des patients vivent plus de dix ans. L’âge au début, la forme de la maladie (début par les membres ou par la parole et la déglutition), l’état nutritionnel et la fonction respiratoire influencent fortement l’évolution, tout comme le suivi en centre spécialisé.
Qui est le plus touché par la maladie de Charcot ?
Les personnes de 55 à 70 ans sont les plus concernées. Les hommes sont légèrement plus touchés que les femmes avant la ménopause, puis l’écart tend à se réduire. Les formes familiales débutent souvent plus tôt, parfois avant 50 ans. Des formes juvéniles existent, mais elles restent très rares.
La maladie de Charcot se transmet-elle aux enfants ?
Dans 90 % des cas, la SLA n’est pas héréditaire et le risque pour les enfants reste proche de celui de la population générale. Dans les formes familiales, un parent porteur d’une mutation a un risque sur deux de la transmettre à chaque enfant, sans que la maladie se déclare systématiquement. Une consultation de génétique permet d’évaluer la situation de chaque famille.
Un choc émotionnel peut-il déclencher une SLA ?
Rien ne le démontre. La dégénérescence des motoneurones commence probablement plusieurs années avant les premiers signes, bien avant l’événement auquel on l’associe souvent après coup. Il est donc inutile de chercher une faute ou un déclencheur personnel.
Faire beaucoup de sport augmente-t-il le risque de SLA ?
Une activité physique régulière et modérée n’augmente pas le risque. Certaines études évoquent un lien avec l’effort très intense et prolongé, surtout chez des personnes porteuses d’une prédisposition génétique, mais ce lien reste débattu. L’activité physique adaptée fait d’ailleurs partie de la prise en charge, sur avis de l’équipe soignante.