
Dans cet article Dans cet article
- Maladie de Charcot-Marie-Tooth : de quoi parle-t-on exactement ?
- Symptômes de la CMT : faiblesse, atrophie et déformations des pieds
- Les principaux types de neuropathie héréditaire de Charcot-Marie-Tooth
- Causes de la maladie de Charcot-Marie-Tooth : gènes et transmission familiale
- Diagnostic de la CMT : examen neurologique, ENMG et test génétique
- Prise en charge de la maladie de Charcot-Marie-Tooth au quotidien
- Évolution et espérance de vie avec une Charcot-Marie-Tooth
- Recherche sur la maladie de Charcot-Marie-Tooth : où en est-on fin 2026 ?
- Erreurs fréquentes face à une CMT et conseils utiles
- Ce que se demandent les familles touchées par la CMT
- Vit-on aussi longtemps avec une maladie de Charcot-Marie-Tooth ?
- La CMT touche-t-elle davantage les hommes ou les femmes ?
- Quel gène est le plus souvent en cause dans une CMT ?
- Peut-on pratiquer un sport avec une neuropathie de Charcot-Marie-Tooth ?
- Un enfant peut-il être testé si l’un de ses parents a une CMT ?
La maladie de Charcot-Marie-Tooth (CMT) est une neuropathie héréditaire : un ensemble de maladies génétiques qui abîment les nerfs périphériques des membres. Elle entraîne une faiblesse et une atrophie lentement progressives des muscles des pieds, des mollets puis des mains, souvent dès l’enfance ou l’adolescence. Son évolution est lente, l’espérance de vie reste en général normale, et la prise en charge repose sur la rééducation, les orthèses et un suivi neurologique, aucun traitement curatif n’étant validé à ce jour.
Le nom prête souvent à confusion. Malgré la présence du mot « Charcot », la CMT n’a rien à voir avec la sclérose latérale amyotrophique, qui atteint les motoneurones et suit une tout autre trajectoire. Ici, ce sont les câbles nerveux qui relient la moelle épinière aux muscles et à la peau qui fonctionnent mal, et ce dès la naissance sur le plan génétique, même si les signes n’apparaissent que plus tard. Voici ce qu’il faut savoir pour comprendre un diagnostic, accompagner un proche ou simplement y voir plus clair.
Maladie de Charcot-Marie-Tooth : de quoi parle-t-on exactement ?
La maladie porte le nom de trois médecins, Jean-Martin Charcot et Pierre Marie à Paris, Howard Henry Tooth à Cambridge, qui l’ont décrite séparément en 1886. On parle aujourd’hui plutôt des maladies de Charcot-Marie-Tooth, au pluriel, car il ne s’agit pas d’une seule affection mais d’une famille de neuropathies sensitivo-motrices héréditaires, liées à des anomalies de gènes très variés.
Toutes ont un point commun : elles touchent le système nerveux périphérique. Selon les formes, l’atteinte porte sur la gaine de myéline qui entoure et isole la fibre nerveuse, ou sur l’axone lui-même, c’est-à-dire le prolongement qui transporte l’influx. Les nerfs les plus longs, ceux qui descendent jusqu’aux pieds, sont touchés en premier, ce qui explique pourquoi la maladie commence presque toujours par les extrémités des jambes.
Avec une prévalence estimée entre 4,7 et 36 cas pour 100 000 habitants selon les études (le chiffre souvent cité est d’environ une personne sur 2 500), la CMT est la plus fréquente des neuropathies d’origine génétique. Elle reste néanmoins classée parmi les maladies rares. Pour éviter tout amalgame, rappelons que la Maladie de Charcot au sens courant désigne la SLA, une affection dégénérative des neurones moteurs du cerveau et de la moelle, dont les causes, l’évolution et le pronostic sont sans rapport avec ceux de la CMT.
Symptômes de la CMT : faiblesse, atrophie et déformations des pieds
Les premiers signes se manifestent le plus souvent au cours des deux premières décennies de la vie, mais certaines formes ne se révèlent qu’à l’âge adulte, parfois après 40 ans. L’intensité varie énormément, y compris au sein d’une même famille : un parent peut ignorer qu’il est atteint tandis que son enfant présente une gêne nette à la marche.
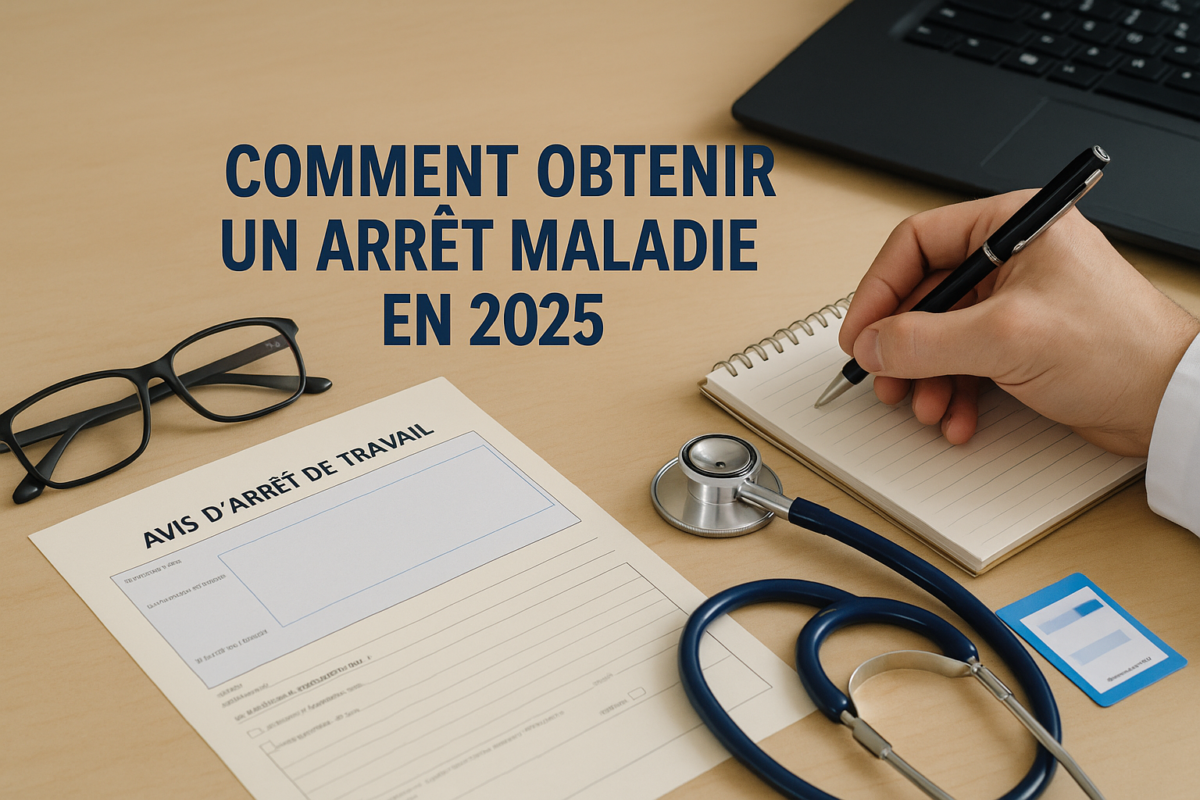
- Pieds creux et orteils en griffe : la déformation est souvent le premier indice, parfois repérée par un podologue ou lors d’un achat de chaussures.
- Entorses de cheville à répétition et chutes, liées à l’instabilité du pied.
- Steppage : la pointe du pied tombe, ce qui oblige à lever le genou plus haut pour ne pas accrocher le sol.
- Amincissement des mollets, qui donne à la jambe un aspect de « bouteille de champagne renversée » décrit dans les manuels de neurologie.
- Faiblesse des mains, plus tardive : difficulté à boutonner un vêtement, à tourner une clé, à écrire longtemps.
- Troubles sensitifs : engourdissements, perte de la sensibilité au toucher ou à la température, pieds froids.
- Disparition des réflexes ostéotendineux, constatée à l’examen.
- Fatigue, crampes et douleurs, d’origine nerveuse ou mécanique (posture, déformations).
Des signes moins connus peuvent s’ajouter : léger tremblement des mains, scoliose, sensibilité accrue au froid. L’atteinte des muscles respiratoires, de l’audition ou de la vision existe dans quelques formes particulières, mais elle reste rare.
Sur la question de la douleur, la confusion entre les deux « Charcot » revient souvent. Un article qui répond à la question Quelles sont les douleurs de la maladie de Charcot traite en réalité de la SLA, où les crampes et la spasticité dominent. Dans la CMT, les douleurs sont surtout neuropathiques (brûlures, picotements) ou liées aux appuis anormaux du pied, et elles sont longtemps sous-estimées.
Les principaux types de neuropathie héréditaire de Charcot-Marie-Tooth
Les neurologues classent les CMT selon le mécanisme de l’atteinte, mesuré grâce à la vitesse de conduction nerveuse, et selon le mode de transmission. Cette classification sert à orienter la recherche du gène responsable.
| Type | Atteinte principale | Transmission habituelle | Repère |
|---|---|---|---|
| CMT1 | Myéline (forme démyélinisante) | Autosomique dominante | Forme la plus fréquente, dominée par la CMT1A (gène PMP22) |
| CMT2 | Axone (forme axonale) | Le plus souvent dominante | Vitesses de conduction peu ralenties, gène MFN2 fréquent |
| CMT intermédiaire | Mixte | Dominante ou récessive | Vitesses de conduction entre les deux profils |
| CMTX | Myéline et axone | Liée au chromosome X | Gène GJB1, hommes souvent plus touchés que les femmes |
| CMT4 | Variable | Autosomique récessive | Formes plus rares, parfois plus précoces et plus sévères |
Cette grille reste schématique. Plus de 100 gènes ont désormais été associés à une forme de CMT, contre un peu plus de 80 recensés il y a quelques années, et la nomenclature évolue régulièrement à mesure que de nouvelles mutations sont identifiées.
Santé Assurance fauteuil roulant : obligation, garanties et prix pour bien protéger sa mobilité
Causes de la maladie de Charcot-Marie-Tooth : gènes et transmission familiale
La cause est toujours génétique. Dans environ la moitié des cas diagnostiqués, il s’agit d’une duplication du gène PMP22, situé sur le chromosome 17 : le patient possède une copie de trop de ce gène, qui code une protéine de la myéline, et cet excès perturbe la construction de la gaine nerveuse. C’est la CMT1A. Viennent ensuite, par ordre de fréquence, les mutations de GJB1 (forme liée à l’X), de MFN2 (forme axonale) et de MPZ, puis une longue liste de gènes beaucoup plus rares.
Le mode de transmission dépend du gène en cause :
- Dominant : un parent atteint a un risque de 50 % de transmettre la maladie à chaque grossesse, quel que soit le sexe de l’enfant.
- Récessif : les deux parents, généralement sans symptômes, portent chacun une copie modifiée ; le risque est alors de 25 % par enfant.
- Lié à l’X : un père atteint transmet l’anomalie à toutes ses filles mais à aucun de ses fils, tandis qu’une mère porteuse peut la transmettre à ses enfants des deux sexes.
Il arrive aussi qu’une mutation apparaisse pour la première fois chez un enfant, sans antécédent familial (mutation dite de novo). D’où l’intérêt d’une consultation de génétique, qui permet d’estimer le risque pour les frères, sœurs et futurs enfants, et d’évoquer si besoin les possibilités de diagnostic prénatal ou préimplantatoire.
Diagnostic de la CMT : examen neurologique, ENMG et test génétique
Le parcours commence souvent par un médecin généraliste, un pédiatre ou un podologue intrigué par des pieds creux ou des chutes inexpliquées. Le neurologue recherche ensuite les signes caractéristiques : faiblesse distale, réflexes absents, troubles de la sensibilité, histoire familiale. L’examen clé est l’électroneuromyogramme (ENMG), qui mesure la vitesse à laquelle l’influx circule dans les nerfs. Une vitesse très ralentie oriente vers une forme démyélinisante, une vitesse proche de la normale avec une amplitude réduite oriente vers une forme axonale.
Le test génétique, réalisé sur une simple prise de sang, confirme le diagnostic. On recherche d’abord la duplication PMP22 quand le profil s’y prête, puis, si elle est absente, on analyse un panel de gènes par séquençage. Malgré les progrès techniques, une partie des patients n’obtient pas encore de diagnostic moléculaire précis. En France, ce bilan s’appuie sur les centres de référence et de compétence des maladies neuromusculaires, réunis au sein de la filière FILNEMUS, et sur le Protocole national de diagnostic et de soins (PNDS) publié en mars 2020, qui décrit la prise en charge multidisciplinaire recommandée.
Prise en charge de la maladie de Charcot-Marie-Tooth au quotidien
Faute de traitement capable de réparer les nerfs, l’objectif est de préserver la mobilité, l’autonomie et le confort le plus longtemps possible. La prise en charge associe plusieurs professionnels, coordonnés par le neurologue ou le médecin rééducateur.
- Kinésithérapie : étirements réguliers des mollets et des tendons d’Achille pour limiter les rétractions, travail de l’équilibre, entretien musculaire sans épuisement.
- Orthèses et chaussage : releveurs de pied contre le steppage, semelles sur mesure, chaussures orthopédiques adaptées aux pieds creux.
- Ergothérapie : aides techniques pour l’écriture, la cuisine, l’habillage, conseils d’aménagement du logement ou du poste de travail.
- Chirurgie du pied : dans certains cas, corrections osseuses ou tendineuses pour stabiliser la cheville et redonner un appui plus plat.
- Traitement de la douleur et de la fatigue, avec des médicaments adaptés aux douleurs neuropathiques si nécessaire.
L’activité physique adaptée fait partie des recommandations : natation, vélo, marche sur terrain régulier ou renforcement doux aident à maintenir la condition physique, à condition d’éviter les efforts qui laissent épuisé pendant plusieurs jours. Sur le plan administratif, une demande auprès de la MDPH peut ouvrir des droits à des aides techniques, à un aménagement de la scolarité ou à une reconnaissance de la qualité de travailleur handicapé, selon la gêne fonctionnelle.
Évolution et espérance de vie avec une Charcot-Marie-Tooth
La CMT progresse lentement, sur des années voire des décennies, souvent par paliers. Beaucoup de personnes conservent la marche toute leur vie, parfois avec des orthèses ou une canne ; le recours au fauteuil roulant reste minoritaire et concerne surtout certaines formes précoces et sévères. Dans l’immense majorité des cas, l’espérance de vie est comparable à celle de la population générale, ce qui distingue nettement la CMT de la SLA.
Quelques formes rares, débutant dès la petite enfance, peuvent s’accompagner d’une atteinte respiratoire ou d’une scoliose importante qui nécessitent une surveillance spécifique. La CMT n’entraîne pas non plus de lésions de la substance blanche du cerveau : si une IRM cérébrale a mis en évidence une leucopathie, la question relève d’une autre logique, que nous détaillons dans notre article sur Fazekas 3 et espérance de vie.
Recherche sur la maladie de Charcot-Marie-Tooth : où en est-on fin 2026 ?
La recherche est active, en particulier sur la CMT1A, la forme la plus répandue. Plusieurs approches visent à réduire l’excès de protéine PMP22 : combinaisons de molécules déjà connues testées en essais cliniques, oligonucléotides antisens ou ARN interférents destinés à freiner l’expression du gène. D’autres équipes travaillent sur la thérapie génique pour certaines formes récessives ou axonales, ou sur des molécules qui protègent l’axone de la dégénérescence, comme les inhibiteurs de la protéine SARM1.
Santé Arrêt maladie pour fatigue et stress : démarches, durée et droits en 2026
Ces pistes sont prometteuses, mais aucune n’a encore abouti, à notre connaissance, à un traitement autorisé et largement disponible en France pour la CMT. Les annonces d’« innovation » relayées depuis 2021 portent pour l’essentiel sur des résultats précliniques ou des essais en cours. Prudence aussi face aux récits de guérison qui circulent en ligne : comme le montre notre analyse J’ai guéri de la maladie de Charcot, consacrée à la SLA, ces témoignages reposent rarement sur un diagnostic vérifié et ne doivent jamais conduire à interrompre un suivi médical. Pour savoir s’il est possible de participer à un essai, le plus fiable reste d’interroger le centre de référence qui assure le suivi.
Erreurs fréquentes face à une CMT et conseils utiles
Certaines situations reviennent souvent dans les consultations. Les connaître permet d’éviter des complications évitables.
- Banaliser des entorses répétées ou des pieds creux chez un enfant, surtout s’il existe un antécédent familial : un avis neurologique peut accélérer le diagnostic.
- Prendre un médicament neurotoxique sans prévenir : certaines molécules, notamment la vincristine utilisée en chimiothérapie, peuvent aggraver brutalement une CMT. Il est utile de signaler la maladie à tout nouveau médecin et d’avoir sur soi la liste des traitements à éviter remise par l’équipe soignante.
- Négliger les soins de pieds : la baisse de sensibilité expose aux plaies, ampoules et durillons qui passent inaperçus. Une inspection régulière et un suivi par un pédicure-podologue sont recommandés.
- Arrêter toute activité physique par peur d’aggraver la maladie, alors qu’un exercice dosé est bénéfique.
- Garder un poids trop élevé, qui augmente la charge sur des chevilles déjà fragiles.
- Rester isolé : les associations de patients, comme CMT-France, apportent des informations concrètes et un soutien précieux aux familles.
Ce que se demandent les familles touchées par la CMT
Vit-on aussi longtemps avec une maladie de Charcot-Marie-Tooth ?
Oui, dans la très grande majorité des cas. La CMT est une maladie chronique invalidante à des degrés variables, mais elle n’atteint pas les organes vitaux dans ses formes habituelles. Seules quelques formes rares et précoces exposent à des complications respiratoires nécessitant une surveillance.
La CMT touche-t-elle davantage les hommes ou les femmes ?
Pour la plupart des types, la répartition est équilibrée entre les sexes. La forme liée au chromosome X fait exception : les hommes y présentent en général des symptômes plus marqués, tandis que les femmes porteuses sont souvent atteintes plus légèrement, voire sans gêne notable.
Quel gène est le plus souvent en cause dans une CMT ?
La duplication du gène PMP22, sur le chromosome 17, responsable de la CMT1A. Elle explique environ la moitié des diagnostics génétiques confirmés. Les gènes GJB1, MFN2 et MPZ suivent loin derrière.
Peut-on pratiquer un sport avec une neuropathie de Charcot-Marie-Tooth ?
Oui, et c’est même conseillé, à condition d’adapter l’intensité. Les sports portés ou à faible impact (natation, vélo, aquagym) sont souvent mieux tolérés que les sports à sauts ou à changements de direction brusques, qui sollicitent des chevilles instables. Le kinésithérapeute peut aider à construire un programme personnalisé.
Un enfant peut-il être testé si l’un de ses parents a une CMT ?
Le test génétique d’un enfant sans symptôme se discute en consultation de génétique, car il soulève des questions éthiques. Lorsqu’un enfant présente déjà des signes évocateurs, l’analyse est en revanche justifiée pour confirmer le diagnostic et organiser une prise en charge précoce.